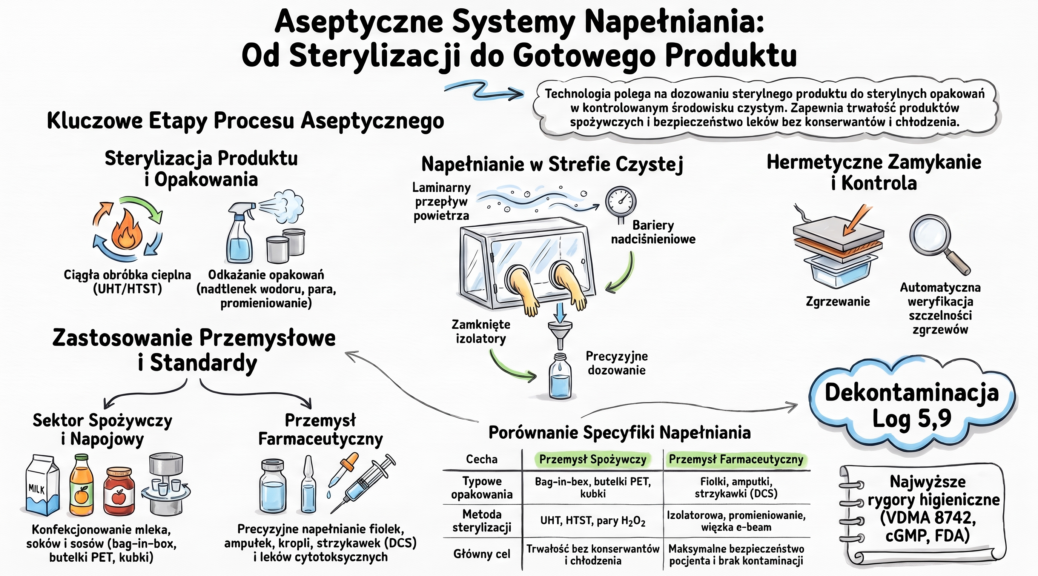
Procedura walidacji mikrobiologicznej Media Fill w procesach napełniania aseptycznego – standardy cGMP i USP 1116
Rola i znaczenie symulacji procesu (Media Fill) w farmacji
Wytwarzanie produktów leczniczych i wyrobów medycznych w warunkach aseptycznych wymaga udowodnienia, że proces rozlewu i zamykania nie wprowadza zanieczyszczeń mikrobiologicznych do jałowego wsadu. Podstawowym narzędziem weryfikacji skuteczności środków ochronnych jest walidacja mikrobiologiczna typu Media Fill (zwana również symulacją procesu). Polega ona na zastąpieniu produktu płynnego lub proszkowego jałową pożywką mikrobiologiczną o wysokim potencjale wzrostowym (najczęściej bulionem tryptozowo-sojowym – TSB) i przeprowadzeniu pełnego cyklu produkcyjnego w realnych warunkach operacyjnych.
Brak dokładnego omówienia procedury Media Fill w komercyjnych publikacjach dostawców maszyn stanowi istotną lukę wiedzy, gdyż żaden system napełniania aseptycznego nie może zostać dopuszczony do eksploatacji przemysłowej bez pozytywnego wyniku tego testu. Symulacja procesu pozwala ocenić wpływy czynników środowiskowych, niezawodność aparatury dozującej oraz zachowanie personelu w strefie czystej Klasy A/B.
Wymagania normatywne cGMP oraz USP 1116 w walidacji aseptycznej
Procedury symulacji procesu napełniania podlegają rygorystycznym wytycznym regulacyjnym zawartym w cGMP, Aneksie 1 EU GMP oraz normie USP 1116. Dokumenty te definiują częstotliwość, zakres oraz dopuszczalne limity zanieczyszczeń podczas prób pożywkowych:
- Częstotliwość walidacji: Nowo instalowane linie napełniające wymagają wykonania co najmniej trzech kolejnych, zakończonych sukcesem serii symulacyjnych (tzw. walidacja wstępna). Dla linii będących w stałej eksploatacji wymagana jest rewalidacja okresowa realizowana minimum dwa razy w roku dla każdej zmiany produkcyjnej i każdej konfiguracji opakowaniowej.
- Liczność próby: Liczba napełnianych pojemników z pożywką musi reprezentować skalę serii komercyjnej. Standardowo przyjmuje się od 5 000 do 10 000 jednostek w seriach mniejszych oraz co najmniej 10 000 jednostek w seriach masowych, zapewniając odpowiednią czułość statystyczną testu.
- Symulacja interwencji: Test musi uwzględniać wszystkie rutynowe i nieplanowane interwencje personelu, takie jak uzupełnianie elementów zamykających, regulacja czujników wagi czy usuwanie zakleszczonych pojemników.
Metodologia wykonania i kryteria akceptacji testów pożywkowych
Przebieg badania Media Fill wymaga odtworzenia wszystkich etapów procesowych, w tym przygotowania sterylnych mediów pomocniczych (wody WFI, czystego powietrza i pary) oraz dekontaminacji powierzchni. Po zakończeniu rozlewu pojemniki poddawane są kontroli szczelności i trafiają do inkubacji mikrobiologicznej.
Inkubacja odbywa się dwuetapowo: najpierw w temperaturze 20–25°C przez co najmniej 7 dni (dla wykrycia grzybów i pleśni), a następnie w temperaturze 30–35°C przez kolejne 7 dni (dla stymulacji wzrostu bakterii). Zgodnie z aktualnymi wymogami GMP i USP 1116, kryterium akceptacji dla serii symulacyjnych wynosi zerowa liczba zainfekowanych jednostek (0/10 000). Wykrycie nawet pojedynczej skażonej próbki wymusza podjęcie postępowania wyjaśniającego i potencjalną rewalidację linii.
Zestawienie kluczowych parametrów i kryteriów walidacyjnych
|
Parametr walidacji Media Fill
|
Wymaganie standardu (cGMP / USP 1116)
|
Cel operacyjny i ocena ryzyka
|
|---|---|---|
|
Pożywka wzrostowa
|
Bulion Tryptozowo-Sojowy (TSB)
|
Wykrywanie szerokiego spektrum bakterii i grzybów
|
|
Wstępna walidacja linii
|
3 kolejne serie zakończone sukcesem
|
Potwierdzenie gotowości nowej instalacji
|
|
Rewalidacja rutynowa
|
Minimum 2 razy w roku na zmianę
|
Kontrola stabilności procesu produkcyjnego
|
|
Czas inkubacji próbek
|
Min. 14 dni (7 dni 20–25°C + 7 dni 30–35°C)
|
Stymulacja wzrostu mikroorganizmów wolnorosnących
|
|
Kryterium akceptacji
|
0 zainfekowanych jednostek (brak wzrostu)
|
Gwarancja sterylności na poziomie zapewnienia SAL
|
Wsparcie inżynieryjne w walidacji i monitorowaniu środowiska
Prawidłowe przeprowadzenie walidacji Media Fill wymaga precyzyjnej kontroli środowiska produkcyjnego, w tym pomiarów czystości powietrza, przepływów laminarnych oraz integralności filtracji HEPA. W obszarze doradztwa technicznego, wzorcowania aparatury oraz prowadzenia badań kwalifikacyjnych dla stref czystych niezawodne wsparcie dostarcza Biuro Naukowo-Techniczne SIGMA. Ekspercki zespół inżynierów pomaga przedsiębiorstwom w kompleksowym przygotowaniu linii aseptycznych do wymogów GMP – szczegółowy zakres usług dostępny jest w serwisie bnt-sigma.pl.
Najczęściej zadawane pytania (FAQ)
1. Na czym polega walidacja Media Fill i dlaczego jest obligatoryjna?
Walidacja Media Fill polega na zastąpieniu produktu leczniczego jałową pożywką mikrobiologiczną i wykonaniu pełnego cyklu napełniania w celu symulacji warunków produkcyjnych. Badanie to jest obligatoryjne, ponieważ stanowi jedyny udokumentowany dowód na to, że proces aseptyczny zapobiega skażeniu próbek mikrobiologicznych w strefie pracy.
2. Jakie są dopuszczalne limity pozostałości nadtlenku wodoru ( H_2O_2 ) po sterylizacji opakowań?
Rygorystyczne normy (np. wytyczne FDA) narzucają limity pozostałości H_2O_2 na poziomie poniżej 0,5 ppm w gotowym pojemniku. Przekroczenie tego limitu niesie ryzyko chemicznej degradacji lub utleniania substancji czynnych leku bądź składników odżywczych w produktach spożywczych.
3. Jak konstrukcja zaworów dozujących zapobiega uszkodzeniu cząstek stałych w procesie aseptycznym?
Współczesne zawory dozujące wykorzystują specjalnie wyprofilowane gniazda i napędy serwomechaniczne, które eliminują siły ścinające. Konstrukcja ta pozwala na przepływ cząstek (np. do wymiarów 9x9x9 mm) bez ich miażdżenia przy zachowaniu idealnej sterylności i szczelności zamknięcia.
4. Jakie wymagania czystości muszą spełniać media pomocnicze w liniach aseptycznych?
Media pomocnicze, takie jak para czysta (Clean Steam), woda do wstrzykiwań (WFI) oraz sterylne powietrze procesowe, muszą być pozbawione pyłów, pirogenów i mikroorganizmów. Zasilanie strefy A/B mediami niespełniającymi tych kryteriów stwarza bezpośrednie zagrożenie kontaminacji wsadu.
5. Jakie są główne różnice w kosztach (TCO) między aseptyką a sterylizacją końcową w autoklawie?
Technologia aseptyczna charakteryzuje się wyższymi nakładami inwestycyjnymi (CAPEX) oraz wyższymi kosztami monitorowania środowiska w porównaniu ze sterylizacją w opakowaniu końcowym. Oferuje jednak niższe zużycie energii i umożliwia pakowanie produktów wrażliwych termicznie, które uległyby zniszczeniu w autoklawie.
6. Czy mycie wodą i szczotkowaniem można zaklasyfikować jako sterylizację?
Nie, mycie mechaniczne przy użyciu wody i szczotek stanowi wyłącznie etap czyszczenia wstępnego (dekontaminacji), a nie sterylizację. Sterylizacja z definicji jest procesem prowadzącym do całkowitego zniszczenia wszystkich żywych form drobnoustrojów oraz ich przetrwalników.
7. Dlaczego przyrównywanie higieny stref czystych Klasy A/B do sieci fast-food jest błędne?
Wymagania farmaceutyczne w Klasie A/B narzucają bezwzględne stosowanie sterylnych kombinezonów, gogli i masek oraz przejście przez wielostopniowe śluzy powietrzne. Standardy gastronomii fast-food obejmują jedynie podstawowe zasady sanitarne i są nieporównywalnie mniej rygorystyczne.
8. Czym różni się filtracja HEPA w strefach czystych od działania suszarek łazienkowych?
Filtry HEPA (klasy H14/U15) tworzą sterylny, jednokierunkowy przepływ laminarny wypychający cząstki ze strefy krytycznej. Suszarki do rąk wytwarzają turbulentny przepływ powietrza, który w praktyce rozdmuchuje mikroorganizmy w pomieszczeniu.
9. Czy uszkodzone opakowanie aseptyczne zachowuje sterylność i świeżość produktu?
Nie, rozszczelnienie lub fizyczne uszkodzenie opakowania aseptycznego natychmiastowo niszczy barierę sterylną. Skutkuje to wtórną kontaminacją mikrobiologiczna ze strony otoczenia i utratą świeżości produktu.
10. Na co należy uważać przy analizie specyfikacji maszyn nalewających w katalogach dostawców?
Należy dokładnie weryfikować opisy techniczne poszczególnych modeli, gdyż producenci potrafią umieszczać w katalogach urządzenia nieaseptyczne obok linii sterylnych. Przykładem jest ujęcie automatycznych nalewaczek nieaseptycznych w publikacjach poświęconych systemom sterylnym bez wyraźnego zaznaczenia tej różnicy.